
MLH1 — zespół Lyncha, rak jelita grubego i rak endometrium
Baza wiedzy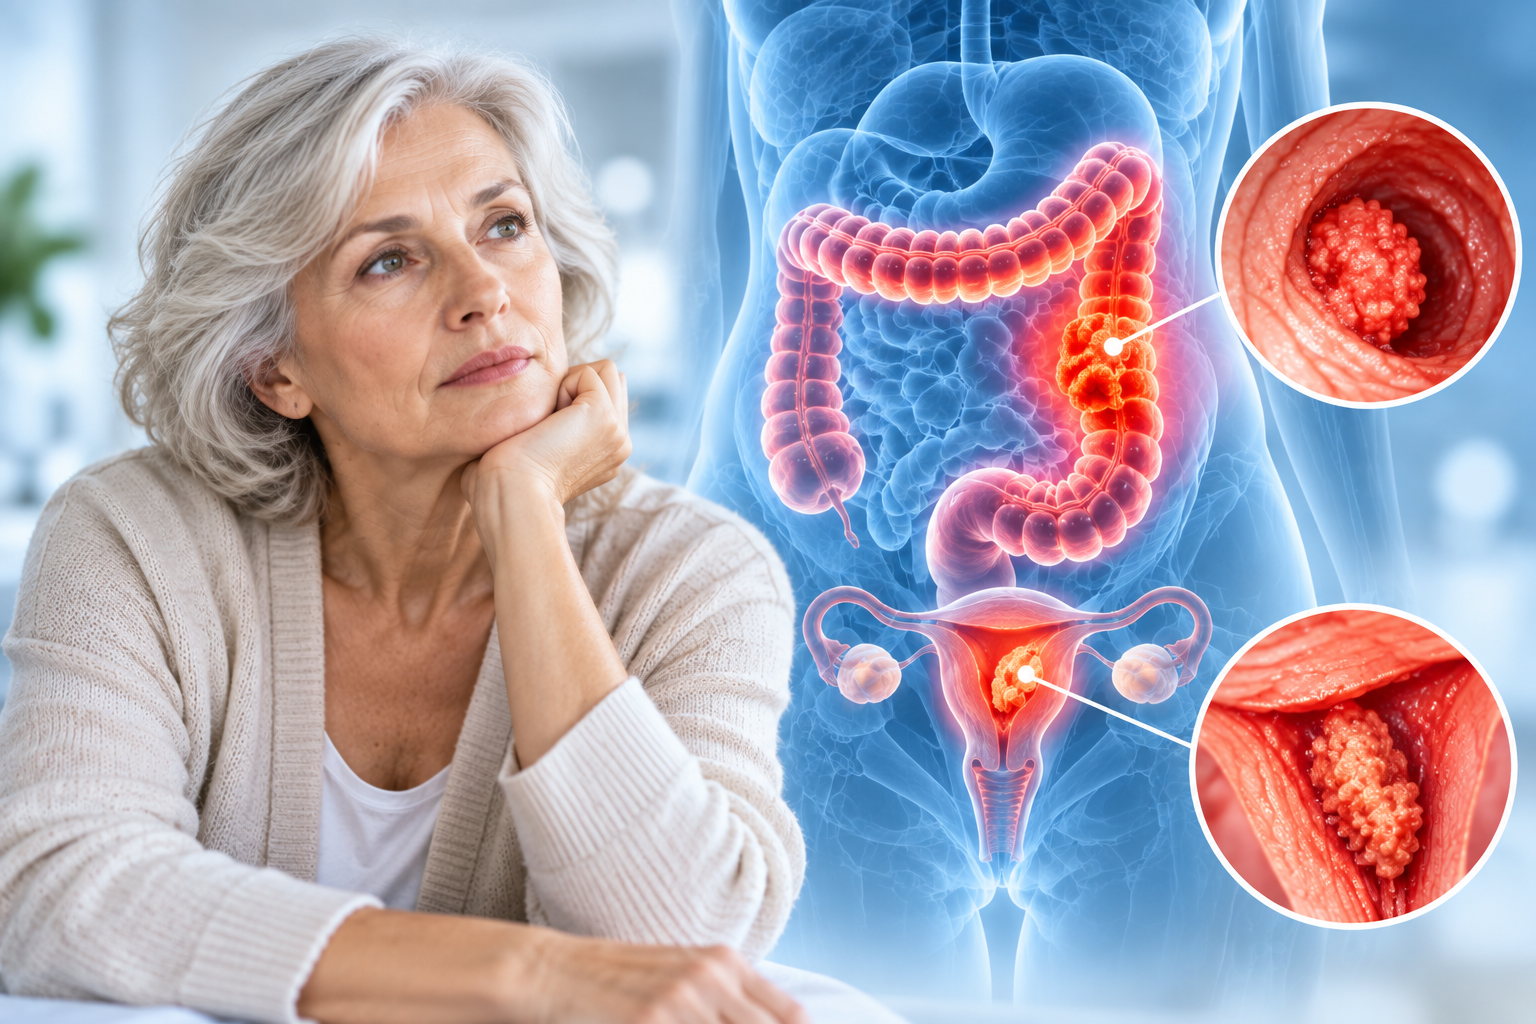
MLH1 — zespół Lyncha, rak jelita grubego i rak endometrium
MLH1 jest jednym z kluczowych genów systemu naprawy niedopasowanych zasad DNA. Patogenne warianty germinalne MLH1 mogą powodować zespół Lyncha — jeden z najważniejszych dziedzicznych zespołów nowotworowych, związany przede wszystkim z rakiem jelita grubego i rakiem endometrium, ale również z szeregiem innych nowotworów.
Informacje redakcyjne i podstawa merytoryczna
MLH1 — najważniejsze informacje w 30 sekund
MLH1 należy do czterech głównych genów MMR związanych z zespołem Lyncha. W aktualnym GeneReviews warianty MLH1 odpowiadają za około 15–40% molekularnie potwierdzonych przypadków zespołu Lyncha, a ClinGen klasyfikuje związek MLH1 ↔ Lynch syndrome jako Definitive.
Najważniejsze zdanie dla pacjenta
Patogenny wariant MLH1 nie oznacza, że nowotwór już istnieje. Oznacza jednak wysoką dziedziczną predyspozycję, w której regularna kolonoskopia i odpowiednio zaplanowana profilaktyka mogą realnie zmieniać naturalny przebieg ryzyka.
Co robi gen MLH1?
MLH1 koduje białko należące do systemu mismatch repair — MMR. Jest to jeden z podstawowych mechanizmów ochrony genomu przed błędami, które powstają podczas kopiowania DNA przed podziałem komórki.
MLH1 współpracuje przede wszystkim z PMS2, tworząc kompleks MutLα. Po rozpoznaniu błędu przez inne elementy systemu MMR kompleks z udziałem MLH1 pomaga uruchomić proces usunięcia nieprawidłowo sparowanego fragmentu DNA i jego ponownego, prawidłowego odtworzenia.
Kontrola jakości DNA
MLH1 pomaga naprawiać błędy replikacyjne, zanim zostaną utrwalone jako mutacje.
Partner PMS2
Białka MLH1 i PMS2 tworzą ważny kompleks naprawczy. Dlatego utrata MLH1 w guzie często prowadzi również do utraty ekspresji PMS2 w badaniu immunohistochemicznym.
Gdy MMR przestaje działać
Komórka zaczyna gromadzić liczne błędy DNA, w tym zmiany w krótkich powtarzalnych sekwencjach nazywanych mikrosatelitami.
MLH1 i zespół Lyncha — dlaczego ten gen jest tak ważny?
Zespół Lyncha jest najczęstszym dziedzicznym zespołem raka jelita grubego i odpowiada za około 3% nowo rozpoznawanych przypadków CRC. Główne geny to MLH1, MSH2, MSH6 i PMS2; delecje EPCAM mogą dodatkowo prowadzić do epigenetycznego wyciszenia MSH2.
Rak jelita grubego
MLH1 należy, razem z MSH2, do genów zespołu Lyncha związanych z najwyższym ryzykiem CRC. Nowotwory często lokalizują się w proksymalnej części okrężnicy i mogą pojawiać się w młodszym wieku niż sporadyczny rak jelita grubego.
Rak endometrium
U kobiet rak endometrium jest drugim kluczowym nowotworem związanym z MLH1. U części rodzin może być pierwszą manifestacją zespołu Lyncha.
Inne nowotwory
Zespół Lyncha może zwiększać także ryzyko raka jajnika, żołądka, jelita cienkiego, dróg moczowych, dróg żółciowych, trzustki, mózgu i wybranych nowotworów skóry.
Nie każdy gen Lyncha = to samo ryzyko
MLH1 i MSH2 zwykle wiążą się z wcześniejszym i wyższym ryzykiem CRC niż MSH6 i PMS2. Dlatego współczesny nadzór jest coraz bardziej zależny od konkretnego genu.
Jak duże jest ryzyko nowotworu przy patogennym wariancie MLH1?
Ryzyko nie jest jednakowe dla wszystkich nosicieli. Zależy od płci, wieku, historii rodzinnej, konkretnego wariantu i prowadzonego nadzoru. Aktualny GeneReviews 2026 zestawia dane prospektywne dla osób objętych regularną kontrolą i podaje skumulowane ryzyko do około 65. roku życia.
Skumulowane ryzyko do około 65. roku życia w aktualnych danych prospektywnych.
MLH1 należy do genów zespołu Lyncha o najwyższym ryzyku raka jelita grubego.
Jeden z głównych nowotworów związanych z MLH1 u kobiet.
Ryzyko jest zwiększone względem populacji ogólnej, ale niższe niż ryzyko CRC i raka endometrium.
MMR, dMMR i MSI-H — jak MLH1 łączy genetykę dziedziczną z biologią guza?
W prawidłowej komórce system mismatch repair usuwa błędy powstałe podczas replikacji DNA. Jeżeli komórka utraci funkcję obu kopii MLH1, może rozwinąć się deficient mismatch repair — dMMR. Jedną z konsekwencji jest microsatellite instability-high — MSI-H.
Jedna kopia genu jest zmieniona od urodzenia we wszystkich komórkach organizmu.
Może doprowadzić do pełnej utraty funkcji MMR w komórce, z której później rozwinie się guz.
Błędy DNA zaczynają się akumulować, a guz uzyskuje charakterystyczny profil molekularny.
Brak MLH1 i PMS2 w guzie nie zawsze oznacza dziedziczny zespół Lyncha
To jeden z najważniejszych elementów interpretacji MLH1. W badaniu immunohistochemicznym guza utrata MLH1 często współwystępuje z utratą PMS2. Taki wynik wskazuje na defekt MMR, ale sam w sobie nie rozstrzyga, czy przyczyna jest dziedziczna.
Możliwy zespół Lyncha
Przyczyną może być germinalny wariant patogenny MLH1. Wtedy wynik ma znaczenie także dla zdrowych krewnych.
Częsta przyczyna sporadyczna
W wielu rakach jelita grubego utrata MLH1 wynika z nabytej hipermetylacji promotora MLH1 w samym guzie, a nie z odziedziczonego wariantu.
BRAF i metylacja
W CRC analiza BRAF V600E i/lub metylacji promotora MLH1 pomaga odróżnić częste sporadyczne guzy MLH1-deficient od przypadków wymagających dalszej diagnostyki germinalnej.
Jak dziedziczony jest wariant MLH1?
Zespół Lyncha związany z MLH1 jest dziedziczony autosomalnie dominująco. Oznacza to, że pojedynczy germinalny wariant patogenny jednej kopii genu może wystarczyć do powstania predyspozycji.
Ryzyko jest takie samo dla kobiet i mężczyzn.
Niepełna penetracja oznacza, że nie każda osoba z wariantem zachoruje, a wiek i lokalizacja nowotworu mogą różnić się w tej samej rodzinie.
Jeżeli dziecko odziedziczy patogenne warianty MLH1 od obojga rodziców, może rozwinąć konstytucyjny niedobór MMR — CMMRD, odrębny ciężki zespół nowotworowy wieku dziecięcego.
Co oznacza P, LP albo VUS w MLH1?
Wariant patogenny. Może stanowić molekularną podstawę rozpoznania zespołu Lyncha i być podstawą do badań kaskadowych krewnych.
Wariant prawdopodobnie patogenny. W praktyce klinicznej zwykle ma znaczenie podobne do wariantu P po pełnej interpretacji genetycznej.
Wariant o niepewnym znaczeniu. VUS nie powinien samodzielnie stanowić podstawy do rozpoznania zespołu Lyncha, profilaktycznej operacji ani badań kaskadowych zdrowych krewnych jako wariantu rodzinnego.
Nadzór w MLH1 — aktualne podejście zależne od genu
GeneReviews z aktualizacją z września 2026 r. podkreśla, że harmonogram nadzoru powinien zależeć od konkretnego genu MMR. Dla MLH1 zalecenia są bardziej intensywne niż dla MSH6 i PMS2, ponieważ ryzyko CRC jest wyższe i zwykle pojawia się wcześniej.
Dla MLH1 co 1–2 lata, rozpoczynając około 20.–25. roku życia lub 2–5 lat wcześniej niż najwcześniejszy CRC w rodzinie.
Coroczna edukacja dotycząca objawów. Biopsję endometrium co 1–2 lata można rozważać, ale nie wykazano jednoznacznie, że rutynowy inwazyjny screening zmniejsza śmiertelność.
Histerektomia redukująca ryzyko z obustronnym usunięciem jajowodów i jajników może być rozważana indywidualnie po zakończeniu planów prokreacyjnych.
U wybranych pacjentów z MLH1 można rozważyć gastroduodenoskopię co 2–4 lata, szczególnie przy dodatkowych czynnikach ryzyka; należy także oceniać i leczyć zakażenie H. pylori.
Czy wynik MLH1 może mieć znaczenie dla leczenia nowotworu?
Tak, ale trzeba rozdzielić wynik germinalny MLH1 od statusu dMMR/MSI-H guza. Patogenny wariant MLH1 może prowadzić do powstania nowotworu z utratą MMR, a taki fenotyp może mieć istotne znaczenie terapeutyczne.
dMMR / MSI-H
Guzy z defektem MMR gromadzą dużą liczbę mutacji i neoantygenów, co może zwiększać podatność na blokadę immunologicznych punktów kontrolnych.
Immunoterapia
Status dMMR/MSI-H jest uznanym biomarkerem kwalifikującym do wybranych terapii inhibitorami punktów kontrolnych w odpowiednich wskazaniach onkologicznych.
Nie każdy wariant = ta sama terapia
Sam germinalny wariant MLH1 nie powinien być traktowany jako automatyczne wskazanie do konkretnego leku. Decyzje terapeutyczne wynikają z typu nowotworu, stadium i biomarkerów tkankowych.
MLH1 w badaniu ONKOprofil Novazym
MLH1 znajduje się w panelu ONKOprofil obejmującym 108 genów dziedzicznej predyspozycji nowotworowej. Przy podejrzeniu zespołu Lyncha podejście panelowe jest szczególnie przydatne, ponieważ podobny obraz rodzinny mogą powodować warianty w kilku genach MMR oraz w innych genach predyspozycji do raka jelita grubego i endometrium.
108 genów
Jedna analiza pozwala równolegle ocenić wiele zespołów dziedzicznej predyspozycji nowotworowej.
Nie tylko MLH1
W zespole Lyncha trzeba różnicować MLH1, MSH2, MSH6, PMS2 oraz delecje EPCAM, a przy rodzinnym CRC także inne geny o częściowo nakładającym się fenotypie.
Genotyp + guz + rodzina
Najpełniejsza interpretacja łączy wynik germinalny z historią rodzinną oraz — jeżeli dostępna jest tkanka nowotworowa — IHC, MSI i badaniami metylacji.
Najczęstsze pytania o MLH1 i zespół Lyncha
Czy patogenny wariant MLH1 oznacza, że zachoruję na raka?
Nie. Oznacza istotnie zwiększone ryzyko, ale penetracja nie wynosi 100%.
Czy MLH1 dotyczy tylko raka jelita grubego?
Nie. Najważniejsze są CRC i rak endometrium, ale spektrum zespołu Lyncha obejmuje również m.in. jajnik, żołądek, jelito cienkie, drogi moczowe, drogi żółciowe, trzustkę, mózg i wybrane nowotwory skóry.
Czy brak MLH1 w IHC guza potwierdza zespół Lyncha?
Nie. Utrata MLH1/PMS2 może wynikać z germinalnego wariantu MLH1, ale często jest skutkiem sporadycznej metylacji promotora MLH1 w guzie.
Po co bada się BRAF lub metylację promotora MLH1?
W raku jelita grubego pomagają ocenić, czy utrata MLH1 jest bardziej typowa dla sporadycznego guza z nabytą metylacją, czy wymaga dalszej diagnostyki w kierunku zespołu Lyncha.
Czy VUS w MLH1 oznacza zespół Lyncha?
Nie. VUS nie powinien być traktowany jak wariant patogenny i samodzielnie nie powinien prowadzić do badań kaskadowych zdrowych krewnych ani nieodwracalnych decyzji profilaktycznych.
Czy wynik MLH1 może mieć znaczenie dla leczenia?
Może, jeżeli nowotwór jest dMMR/MSI-H. To jednak cecha guza wymagająca odrębnej oceny i nie powinna być utożsamiana automatycznie z samym wynikiem germinalnym.
Czy dzieci osoby z wariantem MLH1 powinny zostać przebadane?
Każde dziecko ma 50% prawdopodobieństwa odziedziczenia rodzinnego wariantu. Moment badania powinien być ustalany w poradni genetycznej z uwzględnieniem wieku rozpoczęcia nadzoru i sytuacji rodzinnej.
Słownik terminów używanych w artykule i raporcie
Gen kodujący białko systemu naprawy niedopasowanych zasad DNA.
Autosomalnie dominujący zespół dziedzicznej predyspozycji nowotworowej związany przede wszystkim z genami MLH1, MSH2, MSH6 i PMS2 oraz delecjami EPCAM.
Mismatch Repair — system naprawy błędów powstających podczas replikacji DNA.
Deficient Mismatch Repair — niedobór funkcji systemu MMR w komórkach guza.
Proficient Mismatch Repair — zachowana funkcja systemu naprawy MMR.
Microsatellite Instability-High — wysoka niestabilność mikrosatelitarna, często wynikająca z defektu MMR.
Microsatellite Stable — stabilność mikrosatelitarna.
Immunohistochemistry — immunohistochemiczne badanie ekspresji białek MLH1, PMS2, MSH2 i MSH6 w guzie.
Epigenetyczne wyciszenie MLH1. W guzie często jest przyczyną sporadycznej utraty MLH1, ale rzadko może mieć charakter konstytucyjny.
Wariant somatyczny często pomocny w różnicowaniu sporadycznego MLH1-deficient CRC od zespołu Lyncha.
Colorectal cancer — rak jelita grubego.
Pathogenic / likely pathogenic — wariant patogenny / prawdopodobnie patogenny.
Variant of Uncertain Significance — wariant o niepewnym znaczeniu klinicznym.
Prawdopodobieństwo wystąpienia określonego fenotypu u osoby posiadającej wariant predysponujący.
Ukierunkowane badanie krewnych po wykryciu rodzinnego wariantu P/LP.
Constitutional Mismatch Repair Deficiency — rzadki, ciężki zespół wynikający z biallelicznych patogennych wariantów genu MMR.
MLH1 pokazuje, jak wynik genetyczny może zmienić profilaktykę całej rodziny
Rozpoznanie patogennego wariantu MLH1 może prowadzić do wcześniejszego i częstszego nadzoru jelita grubego, zmienić strategię profilaktyki ginekologicznej, ukierunkować diagnostykę nowotworu i umożliwić badania zdrowych krewnych zanim rozwinie się choroba.
Historia aktualizacji
05.10.2026 — pierwsza publikacja artykułu MLH1 w serii „Księga genów ONKOprofil”. Uwzględniono klasyfikację ClinGen „Definitive”, GeneReviews „Lynch Syndrome” z aktualizacją 17.09.2026 oraz aktualne zalecenia dotyczące genu-specyficznego nadzoru.
Źródła i piśmiennictwo
- ClinGen Hereditary Cancer GCEP. MLH1 — Lynch syndrome: Definitive, autosomal dominant. Curation 20.06.2022. ClinGen.
- Idos G, Hampel H, Valle L. Lynch Syndrome. GeneReviews®. Updated 17.09.2026. NCBI Bookshelf.
- National Cancer Institute. Genetics of Colorectal Cancer (PDQ®) — Health Professional Version. NCI PDQ.
- Seppälä TT i wsp. European guidelines from the EHTG and ESCP for Lynch syndrome. Br J Surg. 2021;108:484–498.
- Dominguez-Valentin M i wsp. Gene-, sex- and age-specific cancer risks in Lynch syndrome. Dane Prospective Lynch Syndrome Database wykorzystywane w aktualnym GeneReviews do oszacowań ryzyka.
Ważne zastrzeżenie
Treść ma charakter edukacyjny i nie zastępuje konsultacji lekarskiej ani konsultacji z lekarzem genetykiem. Ryzyko nowotworów i harmonogram nadzoru w zespole Lyncha zależą od konkretnego genu, wieku, płci, historii rodzinnej, przebytych nowotworów i aktualnych wytycznych. Wynik VUS nie powinien samodzielnie stanowić podstawy do rozpoznania zespołu Lyncha, badań kaskadowych zdrowych krewnych ani nieodwracalnych decyzji profilaktycznych lub terapeutycznych.
Czy ten artykuł był dla Ciebie pomocny?
Twoja opinia pomaga nam rozwijać Bazę wiedzy Novazym i przygotowywać materiały odpowiadające na realne pytania pacjentów i specjalistów.